

Episode 16: 단풍당뇨증(Maple Syrup Urine Disease, MSUD): 원인 유전자와 아미노산 대사 이상
Medical Genetics Group
3billion
환자 유전체 분석을 통해 희귀질환 원인 변이를 발굴하고 임상적 해석 및 연구 역량 강화에 기여합니다.
신생아의 소변이나 귀지에서 달콤한 메이플 시럽과 비슷한 냄새가 난다면 어떤 질환을 의심할 수 있을까요?
단풍당뇨증(Maple Syrup Urine Disease, MSUD)은 분지사슬 아미노산(branched-chain amino acids, BCAAs)의 대사 장애로 발생하는 희귀 상염색체 열성 유전질환입니다. Leucine, isoleucine, valine을 정상적으로 분해하지 못하면서 이들 아미노산과 대사산물이 체내에 축적되고, 심한 경우 생명을 위협하는 대사성 뇌병증(metabolic encephalopathy)으로 진행할 수 있습니다.
MSUD는 1954년 John H. Menkes와 동료들이 한 가족에서 발생한 네 명의 영아 사례를 보고하면서 처음 기술되었습니다. 환자들에게서 진행성 신경학적 악화와 함께 특유의 달콤한 소변 냄새가 관찰되었으며, 이러한 특징에서 질환명이 유래했습니다.
일반 인구에서 발생률은 약 18만 5천 명당 1명으로 알려져 있습니다. 그러나 임상적 중증도는 환자마다 크게 다르며, 출생 직후 심각한 신경학적 증상을 보이는 경우부터 성장 과정에서 비교적 경미한 증상만 나타나는 경우까지 다양한 표현형을 보입니다.
이러한 차이는 원인 유전자와 변이의 특성, 잔존 효소 활성(residual enzyme activity), 그리고 대사 조절 상태 등 여러 요인의 영향을 받습니다.
자주 묻는 질문
Q. 단풍당뇨증의 원인 유전자는 무엇인가요?
A. 주로 BCKDHA, BCKDHB, DBT 유전자의 양대립유전자 병원성 변이에 의해 발생합니다. 이들 유전자는 모두 미토콘드리아의 BCKD complex 구성 단백질을 암호화합니다.
Q. 혈중 BCAA 농도가 정상이면 MSUD를 배제할 수 있나요?
A. Intermittent MSUD에서는 대사적으로 안정된 시기에 BCAA 농도가 정상 또는 정상에 가까운 수준으로 나타날 수 있습니다. 생화학적 검사 결과가 뚜렷하지 않더라도 임상적 의심이 지속된다면 검사 시점의 대사 상태와 유전학적 검사 결과를 함께 해석하는 것이 중요합니다.
Q. Alloisoleucine은 왜 중요한가요?
A. 정상 상태에서는 혈중 농도가 매우 낮지만 MSUD 환자에서는 증가할 수 있으며, 단순한 BCAA 상승보다 질환에 대한 특이도가 높은 소견이기 때문입니다.
Q. 원인 유전자를 알면 질환의 중증도를 예측할 수 있나요?
A. 원인 유전자와 임상적 중증도 사이에 일정한 연관성이 보고되어 왔지만 절대적이지 않습니다. 동일한 유전자에 발생한 변이 라도 다양한 임상 표현형을 나타낼 수 있습니다.
Q. 병원성 변이가 하나만 확인되면 어떻게 해석해야 하나요?
A. 상염색체 열성 질환에서 하나의 병원성 변이만 확인된 경우에는 다른 대립유전자에 존재하는 CNV나 일반적인 염기서열 분석으로 확인하기 어려운 변이의 가능성을 검토할 필요가 있습니다.
1. MSUD의 주요 임상 특징
MSUD의 대표적인 특징은 분지사슬 아미노산의 축적으로 인한 신경학적 이상입니다.
가장 심한 형태인 고전형 MSUD(classic MSUD)는 출생 직후부터 대사 이상이 진행되며, 적절한 치료가 이루어지지 않으면 생후 첫 1~2주 이내에 심각한 신경학적 손상이 발생할 수 있습니다.
초기에는 수유 장애(poor feeding), 과민성(irritability), 기면(lethargy)과 같은 비특이적인 증상이 나타납니다. 이후 대사산물이 지속적으로 축적되면서 근긴장도 이상(abnormal muscle tone), 후궁반장(opisthotonus), 무호흡(apnea) 등이 발생할 수 있습니다.
일부 환자에서는 자전거 페달을 밟는 듯한 움직임(bicycling movements)이나 펜싱 자세(fencing posture)와 같은 특징적인 비정상 운동이 관찰됩니다.
질환이 더욱 진행되면 뇌부종(cerebral edema), 의식 저하, 혼수(coma), 중추성 호흡부전(central respiratory failure)으로 이어질 수 있습니다.
1-1. MSUD의 임상 아형
MSUD의 임상적 중증도에 따라 다음과 같은 표현형이 구분됩니다.
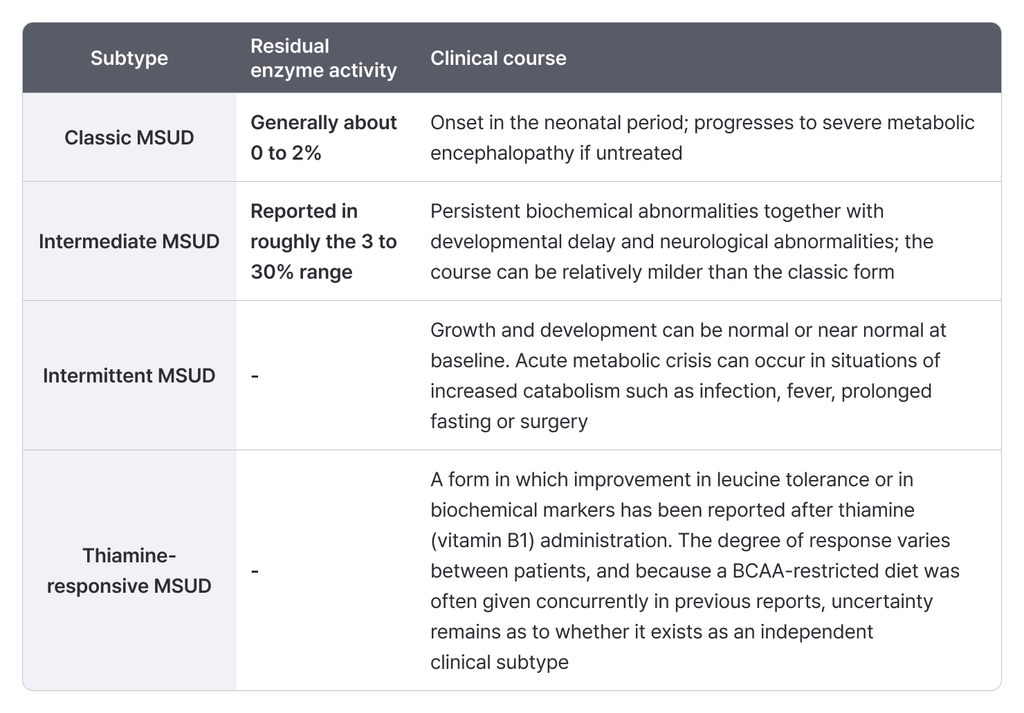
Intermittent MSUD 환자들은 평상시 혈중 아미노산 농도가 정상 범위에 가까울 수 있어 진단이 지연될 가능성이 있습니다.
이처럼 MSUD는 단일한 임상 양상으로 정의되기보다, 잔존 효소 활성과 대사적 스트레스에 대한 반응에 따라 다양한 중증도를 보이는 질환 스펙트럼으로 이해할 수 있습니다.
2. MSUD의 원인 유전자와 유전 양식
MSUD는 상염색체 열성(autosomal recessive, AR) 유전질환으로, 주로 BCKDHA, BCKDHB, DBT 유전자의 양대립유전자 병원성 변이(biallelic pathogenic variants)에 의해 발생합니다.
이들 유전자는 모두 미토콘드리아에 존재하는 Branched-chain α-ketoacid dehydrogenase(BCKD) complex의 구성 단백질을 암호화합니다.
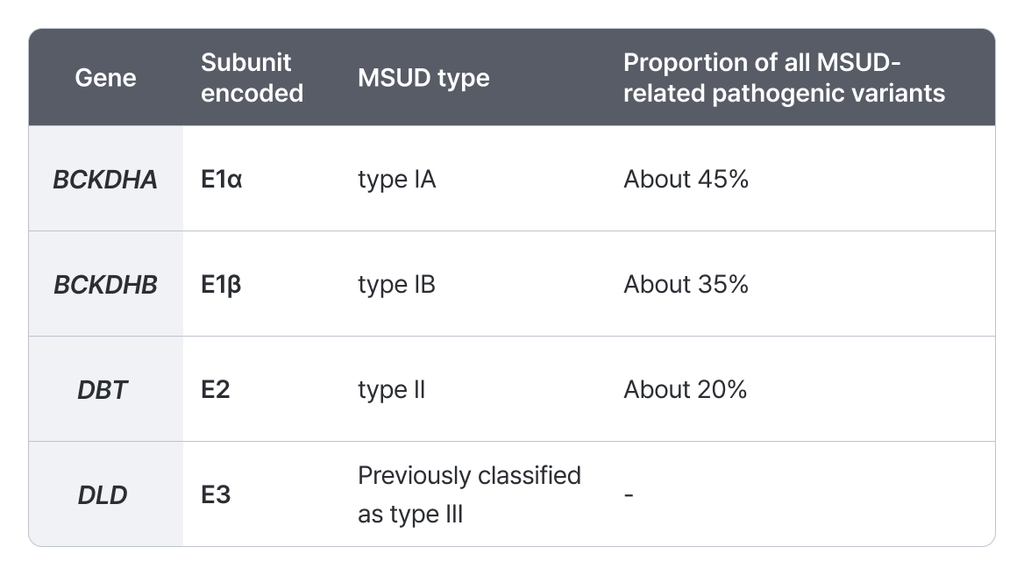
E3 단백질은 BCKD complex뿐 아니라 여러 미토콘드리아 효소 복합체에서 공통으로 사용되기 때문에 과거 MSUD type III로 분류됐으나 현재 DLD 결핍증은 일반적으로 전형적인 MSUD와 구분되는 별도의 대사질환으로 다루어집니다.
3. MSUD의 분자적 발병 기전: BCAA 대사와 BCKD Complex
MSUD의 발병 기전을 이해하기 위해서는 먼저 분지사슬 아미노산의 정상적인 대사 과정을 살펴볼 필요가 있습니다.
Leucine, isoleucine, valine은 체내에서 합성되지 않는 필수 아미노산으로, 음식물을 통해 공급됩니다.
3-1. 정상 BCAA 대사 경로
- Leucine, isoleucine, valine → transamination → 각각의 분지사슬 α-케토산(branched-chain α-ketoacids, BCKAs)
- BCKAs → 미토콘드리아 BCKD complex의 산화적 탈탄산화(oxidative decarboxylation)
- 최종적으로 acetyl-CoA, acetoacetate, succinyl-CoA 등으로 이어져 에너지 대사에 활용
BCKD complex는 E1, E2, E3의 여러 구성 요소로 이루어진 다중 효소 복합체입니다.
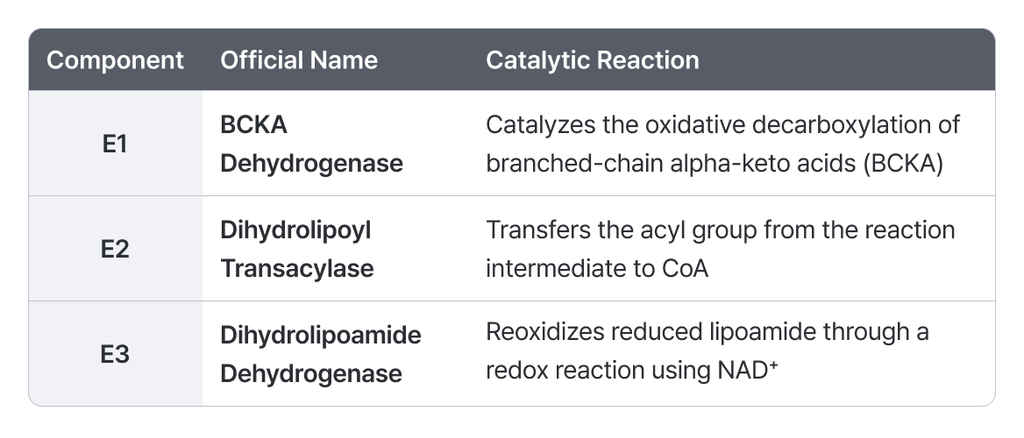
* E1의 공식 명칭은 BCKA dehydrogenase입니다. 다만 E1이 탈탄산화(decarboxylation)를 수행하고 complex 전체가 dehydrogenase로 작용하기 때문에, 이를 구분하려고 E1을 BCKA decarboxylase로 표기하는 자료가 많습니다. 자료에 따라 명칭이 다르게 보일 수 있습니다.
3-2. MSUD에서의 변화
- BCKDHA, BCKDHB, DBT 유전자의 기능 저하 변이 → BCKD complex 활성 감소
- BCAA와 BCKA가 정상적으로 분해되지 못한 채 축적
- 혈중 leucine 농도 증가 → 뇌 내 아미노산 항상성(cerebral amino acid homeostasis) 교란, 신경전달물질 합성과 에너지 대사에 영향
- 뇌부종과 대사성 뇌병증 → 심한 경우 혼수나 호흡부전
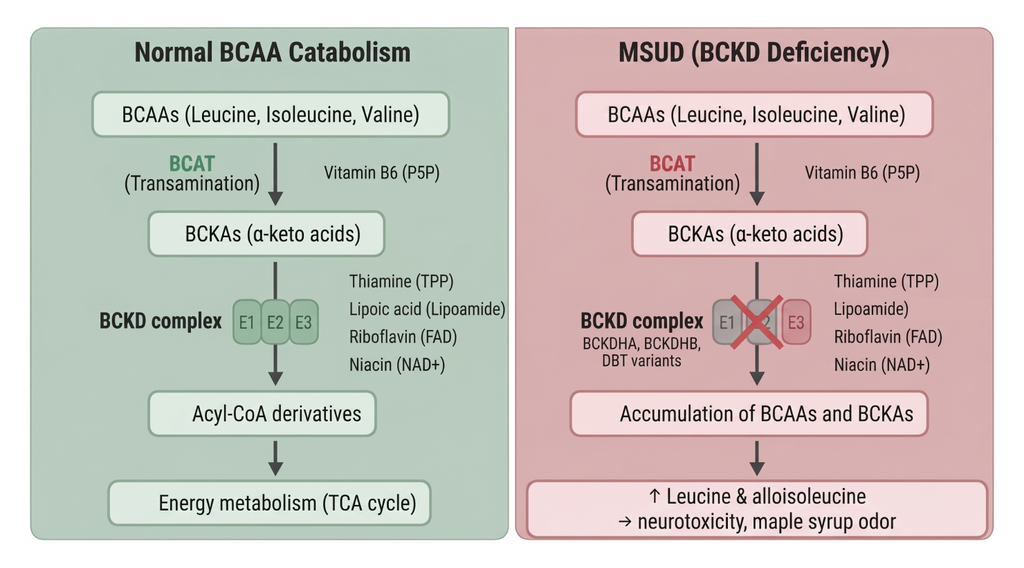
특히 leucine의 과도한 축적은 MSUD에서 나타나는 신경학적 손상의 핵심 요인입니다.
따라서 MSUD의 병태생리는 단순한 아미노산 농도의 증가가 아니라, 미토콘드리아 대사 장애와 신경독성이 결합된 복합적인 과정으로 이해해야 합니다.
4. MSUD의 생화학적 진단과 Alloisoleucine의 중요성
MSUD의 진단에서는 혈중 분지사슬 아미노산 농도의 증가가 중요한 단서가 됩니다.
일반적으로 leucine, isoleucine, valine의 농도가 상승하며, 특히 alloisoleucine은 MSUD를 진단하는 데 중요한 생화학적 표지자(biochemical marker)입니다.
Alloisoleucine은 isoleucine 대사와 관련된 입체이성질체(stereoisomer)로, 정상적인 상태에서는 혈중 농도가 매우 낮습니다. 반면 MSUD 환자에서는 BCAA 대사 이상으로 alloisoleucine이 증가할 수 있으며, 이는 단순한 BCAA 상승보다 질환에 대한 특이도가 높은 소견입니다.
4-1. MSUD의 일반적인 진단 단계
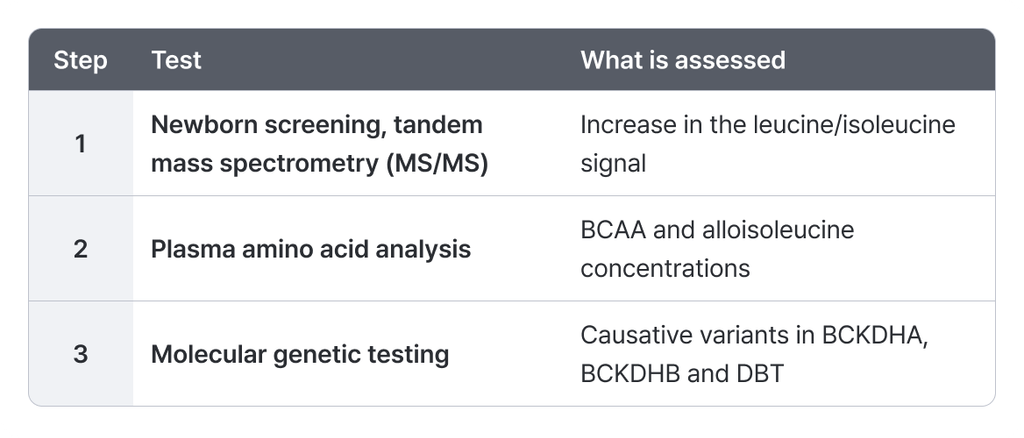
다만 intermittent MSUD에서는 대사적으로 안정된 시기에 BCAA 농도가 정상 또는 정상에 가까운 수준으로 나타날 수 있습니다.
따라서 생화학적 검사 결과가 뚜렷하지 않더라도 임상적 의심이 지속된다면, 검사 시점의 대사 상태와 함께 유전학적 검사 결과를 종합적으로 해석하는 것이 중요합니다.
5. MSUD의 병원성 변이 유형과 유전학적 진단
MSUD의 원인 유전자에서는 다양한 유형의 병원성 변이가 보고되어 있습니다.
대표적으로 missense, nonsense, frameshift, splice-altering variant와 같은 단일염기 및 소규모 삽입·결실 변이가 있으며, 일부 환자에서는 exon 단위 또는 유전자 전체에 걸친 결실과 같은 copy number variant(CNV)도 확인됩니다.
유전자별로 이러한 변이 유형의 분포에는 차이가 있습니다. 발표자료에 제시된 유전자 검사 검출 비율은 다음과 같습니다.
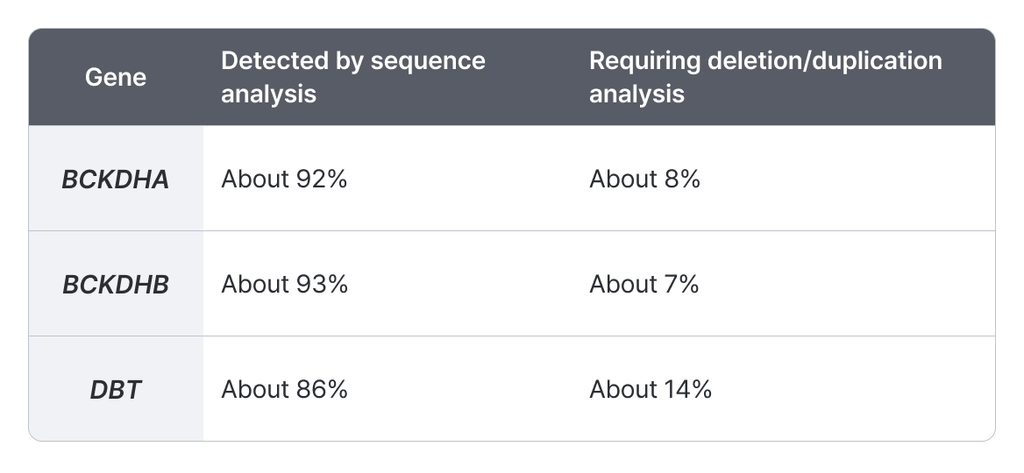
특히 DBT에서는 상대적으로 높은 비율의 병원성 결실 변이가 보고됩니다.
이러한 특성은 MSUD의 분자유전학적 진단에서 중요한 의미를 가집니다. 단일염기변이(SNV) 및 소규모 삽입·결실(indel) 분석만으로 유전적 원인이 충분히 규명되지 않는 경우, 단일 또는 다중 엑손의 결실을 포함한 복제수변이(CNV)의 가능성도 함께 고려해야 합니다.
특히 상염색체 열성 질환에서 하나의 병원성 변이만 확인된 경우에는 다른 대립유전자에 존재하는 CNV나 일반적인 염기서열 분석으로 확인하기 어려운 변이의 가능성을 검토할 필요가 있습니다.
6. 유전자형과 임상 중증도의 관계
6-1. 원인 유전자에 따라 MSUD의 중증도가 달라질까?
MSUD에서는 원인 유전자와 임상적 중증도 사이에 일정한 연관성이 보고되어 왔습니다. 그러나 이러한 관계는 절대적이지 않으며, 동일한 유전자에 발생한 변이라도 다양한 임상 표현형을 나타낼 수 있습니다.
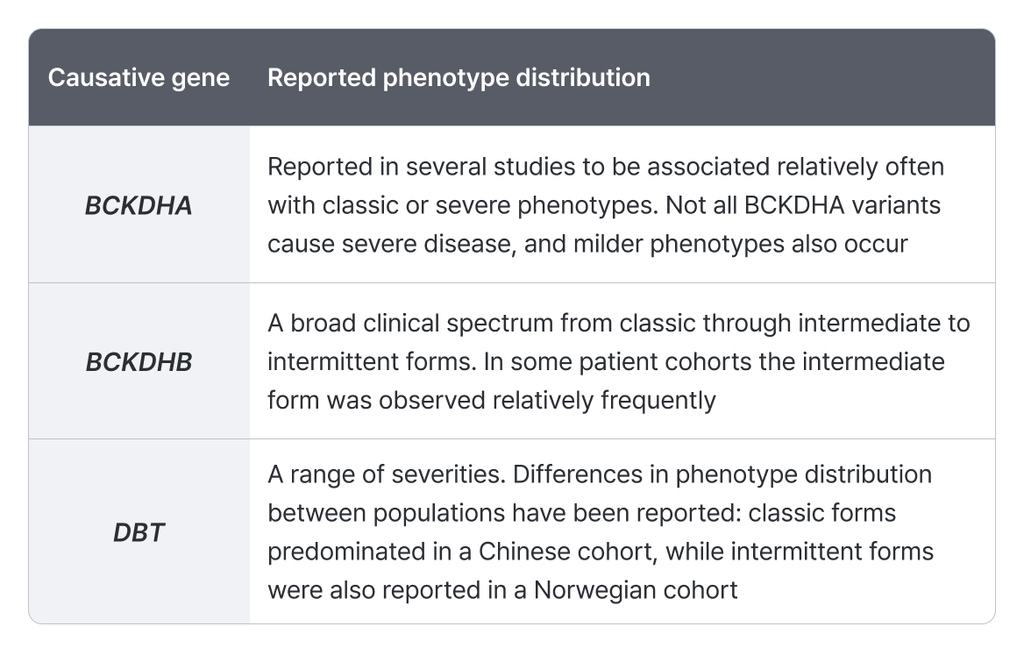
이러한 결과는 원인 유전자 자체만으로 질환의 중증도를 예측하는 데 한계가 있음을 보여줍니다.
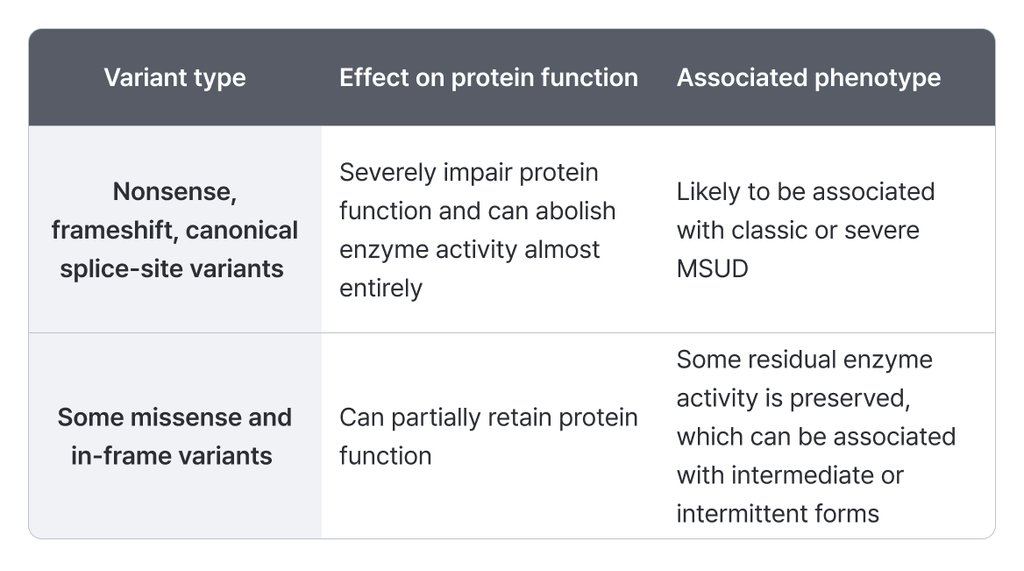
MSUD의 임상적 중증도를 이해하기 위해서는 어떤 유전자에 변이가 발생했는지뿐 아니라, 해당 변이가 단백질 기능과 잔존 효소 활성에 어떤 영향을 미치는지를 함께 고려해야 합니다.
6-2. Genotype–Phenotype Correlation: 변이 유형과 잔존 효소 활성
MSUD에서 유전자형과 표현형의 상관관계(genotype–phenotype correlation)는 주로 변이가 BCKD complex의 기능을 얼마나 감소시키는지와 관련됩니다.
상대적으로 경미하거나 intermittent 표현형과 연관된 변이는 아래와 같습니다.
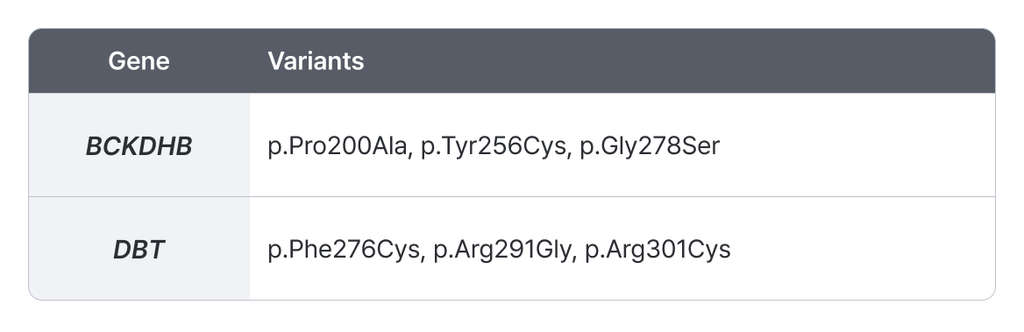
다만 특정 변이가 경미한 표현형을 보인 환자에서 보고되었다는 사실만으로 동일 변이를 가진 모든 환자의 임상 경과가 경미할 것이라고 단정할 수는 없습니다. 동일한 유전자형을 가진 환자 사이에서도 대사 위기의 발생 빈도와 장기적인 신경학적 예후에는 차이가 나타날 수 있기 때문입니다.
환자의 임상 경과에는 진단 시기, 대사 조절 상태, 대사 위기의 빈도와 중증도, 치료의 시점과 효과 등 다양한 요인이 영향을 미칩니다.
따라서 MSUD의 유전학적 해석에서는 변이의 병원성을 평가하는 것과 별개로, 특정 변이가 임상적 중증도를 얼마나 예측할 수 있는지 신중하게 판단해야 합니다.
Conclusion
단풍당뇨증(Maple Syrup Urine Disease, MSUD)은 분지사슬 아미노산 대사에 관여하는 BCKD complex의 기능 저하로 발생하는 희귀 유전성 대사질환입니다.
주요 원인 유전자는 BCKDHA, BCKDHB, DBT이며, 이들 유전자의 양대립유전자 병원성 변이는 BCAA와 BCKA의 축적을 유발하여 다양한 신경학적 이상으로 이어질 수 있습니다.
특히 leucine의 축적은 신경독성과 대사성 뇌병증 발생에 중요한 역할을 하며, alloisoleucine의 증가는 질환을 진단하는 데 유용한 생화학적 지표입니다.
MSUD는 신생아기에 치명적인 경과를 보이는 고전형부터 평상시에는 비교적 정상적인 발달을 보이는 intermittent 형태까지 폭넓은 임상 스펙트럼을 나타냅니다.
이러한 표현형의 차이는 원인 유전자뿐 아니라 변이의 기능적 영향과 잔존 효소 활성, 그리고 환자의 대사 조절 상태에 의해 결정됩니다.
따라서 MSUD의 정확한 진단과 해석을 위해서는 임상 증상, 생화학적 검사, 분자유전학적 분석을 통합적으로 평가하는 접근이 중요합니다.
원인 유전자가 여러 개이고 하나의 대립유전자만 확인되는 상황까지 함께 봐야 하는 이러한 판독에서, GEBRA는 BCKD complex 구성 유전자의 후보 변이를 한 화면에서 검토할 수 있도록 정리해 제시합니다.
희귀질환 변이 해석, 어떻게 하고 계신가요?
GEBRA의 판독 환경을 무료로 직접 확인해 보실 수 있습니다.
참고 문헌
- Menkes, J. H., Hurst, P. L., & Craig, J. M. (1954). A new syndrome: Progressive familial infantile cerebral dysfunction associated with an unusual urinary substance. Pediatrics, 14(5), 462–467.
- Chuang, D. T., Chuang, J. L., & Wynn, R. M. (2006). Lessons from genetic disorders of branched-chain amino acid metabolism. The Journal of Nutrition, 136(1 Suppl), 243S–249S.
- Morton, D. H., Strauss, K. A., Robinson, D. L., Puffenberger, E. G., & Kelley, R. I. (2002). Diagnosis and treatment of maple syrup disease: A study of 36 patients. Pediatrics, 109(6), 999–1008.
- Nellis, M. M., et al. (2003). Relationship of causative genetic mutations in maple syrup urine disease with their clinical expression. Molecular Genetics and Metabolism, 80(1–2), 189–195.
- Schadewaldt, P., Bodner-Leidecker, A., Hammen, H. W., & Wendel, U. (1999). Significance of L-alloisoleucine in plasma for diagnosis of maple syrup urine disease. Clinical Chemistry, 45(10), 1734–1740.
- Frazier, D. M., et al. (2014). Nutrition management guideline for maple syrup urine disease: An evidence- and consensus-based approach. Molecular Genetics and Metabolism, 112(3), 210–217.
- Strauss, K. A., Puffenberger, E. G., & Carson, V. J. (2020). Maple syrup urine disease. GeneReviews®. University of Washington, Seattle.
- Strauss, K. A., et al. (2010). Classical maple syrup urine disease and brain development: Principles of management and formula design. Molecular Genetics and Metabolism, 99(4), 333–345.
이 글의 시리즈
더보기