다낭성 신장병, 유전자 검사로 어디까지 알 수 있을까?
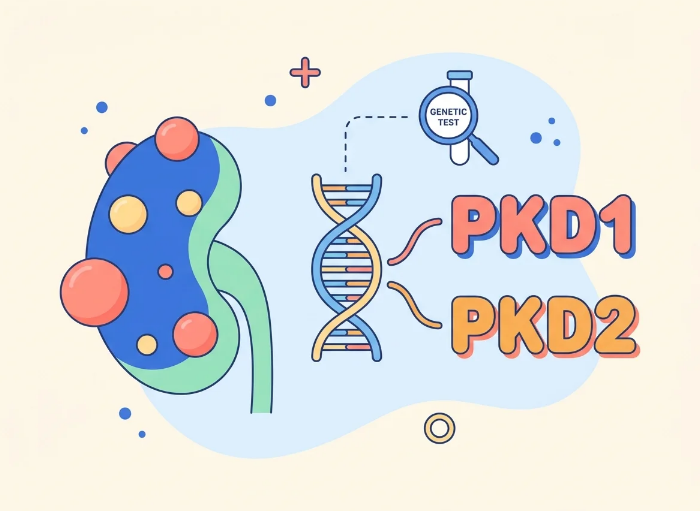
다낭성 신장병(Polycystic Kidney Disease, PKD)은 액체가 찬 낭종이 정상 신장 조직을 서서히 대체하는 유전성 질환들을 묶어 부르는 말입니다. 그중 우성 형태인 ADPKD는 임상에서 가장 자주 보게 되는 유형입니다. 보통 성인기에 콩팥이 커지고 혈압이 오르며 신장 기능이 떨어지는 모습으로 나타납니다.
이 병은 단일 유전자 질환입니다. 대개 PKD1이나 PKD2에 생긴 병원성 변이 하나만으로도 병이 생깁니다. 어떤 유전자가 관여하는지, 그리고 어떤 종류의 변이인지를 아는 것은 병의 진행 양상을 예측하고 가족 상담을 진행하는 데 도움이 됩니다.
자주 묻는 질문
다낭성 신장병은 얼마나 흔한가요?
ADPKD는 약 1,000명 중 1명에게 나타나며, 가장 흔한 유전성 신장 질환입니다. 유럽의 등록자료 기반 추정치는 시점 유병률을 10,000명당 약 3.3명으로 보지만, 유전체 연구들은 실제 비율이 더 높을 수 있다고 봅니다.
다낭성 신장병은 유전되나요?
네. ADPKD는 상염색체 우성으로 유전되므로, 병을 가진 부모의 자녀는 각각 50%의 확률로 변이를 물려받습니다. 더 드문 열성 형태도 있으며, 보통 영아기나 소아기에 나타납니다.
낭종 뒤에 숨은 유전학
ADPKD는 교과서적인 단일 유전자 질환입니다. 16번 염색체에 있는 PKD1의 병원성 변이가 전체의 약 85%를 차지하고, 4번 염색체의 PKD2가 나머지 대부분을 차지합니다. 이는 ADPKD 유전학 리뷰(OMIM 173900)에 정리되어 있습니다.
이 유전자들은 폴리시스틴-1과 폴리시스틴-2라는 단백질을 만듭니다. 이 단백질들은 콩팥 세관 세포의 막에 자리 잡아 체액의 흐름을 감지합니다. 이들의 기능이 어떤 한계점 아래로 떨어지면 세관 세포가 비정상적으로 늘어나고 액체를 분비하면서, 이 병의 특징인 낭종이 생겨나기 시작합니다.
“PKD 돌연변이”라고 부를 만한 단일 변이는 없습니다. PKD1 변이 1,250가지, PKD2 변이 200가지 이상이 목록으로 정리되어 있으며, 어떤 단일 변이도 전체 사례의 2%를 넘지 않습니다. 바로 이런 다양성 때문에 특정 변이 하나만 보는 검사가 아니라 시퀀싱이 보통 필요합니다.
유전적 원인, 예후에 어떤 영향을 미칠까요
변이의 위치와 종류는 병의 경과에 영향을 줍니다. 위험도가 높고 진행성 질환이 많은 집단에서는 약 75%가 PKD1 변이를, 15%가 PKD2 변이를 가졌고, 나머지는 변이가 확인되지 않았습니다. 일반적으로 PKD1과 관련된 질환은 진행이 더 빠르고, PKD2와 관련된 질환보다 신부전에 더 일찍 이르는 경향이 있습니다.
ADPKD의 유병률
유병률 추정치는 사례를 어떻게 세느냐에 따라 달라집니다. 임상적으로 확인된 연구들은 10,000명당 2.4~9.0명을 보고하는 반면, 대규모 유전체 시퀀싱 연구는 최소 추정치로 1,000명당 1명을 내놓았습니다. 이 차이는 임상적으로 드러나지 않을 만큼 증상이 가벼운 사례들에서 비롯됩니다.
EU 전역의 등록자료 분석에서는 최소 시점 유병률이 10,000명당 3.29명이었고, 전원 선별검사를 가정하면 10,000명당 3.96명까지 올라가는 것으로 추정되었습니다. 정확한 수치가 무엇이든, ADPKD는 신부전을 일으키는 가장 흔한 유전성 원인이며 전체 말기 신부전의 약 5%에 기여합니다.
유전자 검사가 진단에 더해주는 것
많은 경우에, 이 병은 영상 검사와 가족력만으로 진단이 가능합니다. 병을 가진 부모가 있는 사람에게서 초음파나 MRI로 양쪽 콩팥에 여러 개의 낭종이 보이면 그것만으로 충분한 경우가 많습니다. 그럼에도 유전자 검사가 필요한 경우가 있습니다. 영상 소견이 모호할 때, 알려진 가족력이 없을 때, 발병이 이르거나 유난히 심할 때, 그리고 병을 가진 가족 중 생체 신장 기증 후보자를 평가할 때입니다.
유전자 검사는 원인 유전자를 더 정확히 가려내는 데도 쓰입니다. 한 대규모 엑솜 연구에서는 ADPKD로 진단된 235명 중 19명(8%)이 PKD1이나 PKD2가 아닌 다른 유전자의 변이를 가지고 있었습니다. 어떤 유전자가 원인인지에 따라 추적 관찰과 가족 상담의 방향이 달라질 수 있습니다.
“병원성” 변이가 모두 똑같이 작용하는 것은 아닙니다
이 부분이 까다로운 지점입니다. 같은 엑솜 연구에서 큰 결실이나 절단형 PKD1/PKD2 변이를 가진 사람의 98%는 ADPKD가 있었지만, 이전에 “병원성 추정”으로 분류된 미스센스 PKD1 변이를 가진 사람 중에서는 31%만 실제로 병이 있었습니다.
쉽게 말하면, 유전자를 완전히 망가뜨리는 변이는 믿을 만한 신호이지만, 글자 하나만 바뀌는 좀 더 미묘한 변이들 상당수는 그렇지 않다는 뜻입니다. 그렇기에 정확한 해석을 위해 충분한 경험과 노하우가 필요합니다. 양성 변이를 병을 일으키는 변이로 잘못 읽으면 불필요한 불안을 주거나, 신장 기증자를 부적절하게 배제하는 일로 이어질 수 있습니다.
실제 현장에서의 검출률
최신 시퀀싱 기술 기준으로, 전부는 아니지만 대부분의 환자에서 원인 변이가 식별됩니다. 서로 혈연관계가 없는 440명의 이탈리아 환자 집단에서는 전체 검출률이 80%였고, 병원성 변이의 85.5%가 PKD1에, 14.5%가 PKD2에 있었습니다. 중국의 한 집단도 비슷한 양상을 보고했는데, 환자의 약 90%에서 병을 일으키는 변이를 찾았습니다.
따라서 음성 결과가 ADPKD를 배제하지는 않습니다. 일부 환자는 시퀀싱이 어려운 영역에 변이를 가지고 있고, 소수는 아직 표준 패널에 포함되지 않은 유전자가 병을 일으킵니다. 차트 검토와 시퀀싱을 함께 쓰면 가장 많이 잡아낼 수 있습니다. 한 분석에서는 확진된 ADPKD 사례의 76.6%에서 확인 가능한 유전적 원인을 찾았습니다.
* 이 글은 참고용이며 개인별 진단 조언을 대신하지 않습니다. 진단과 관리 결정은 자격을 갖춘 의료진과 함께 내려야 합니다.
쓰리빌리언 유전자 검사가 궁금하신가요?
영업일 기준 1일 내 답변드립니다.
References
- Pandita S, et al. Autosomal Dominant Polycystic Kidney Disease: Presence of Hypomorphic Alleles in PKD1 Gene. 2018. https://doi.org/10.4103/ijn.IJN_236_17
- Lanktree MB, et al. Insights into Autosomal Dominant Polycystic Kidney Disease from Genetic Studies. 2021. https://doi.org/10.2215/CJN.02320220
- Willey CJ, et al. Prevalence of autosomal dominant polycystic kidney disease in the European Union. 2017. https://doi.org/10.1093/ndt/gfw240
- Chang AR, et al. Exome Sequencing of a Clinical Population for Autosomal Dominant Polycystic Kidney Disease. 2022. https://doi.org/10.1001/jama.2022.22847
- Carrera P, et al. Deciphering Variability of PKD1 and PKD2 in an Italian Cohort of 643 Patients with Autosomal Dominant Polycystic Kidney Disease (ADPKD). 2016. https://doi.org/10.1038/srep30850
- Liu B, et al. Identification of novel PKD1 and PKD2 mutations in a Chinese population with autosomal dominant polycystic kidney disease. 2015. https://doi.org/10.1038/srep17468
Soo-jung Baek
마케터
희귀질환 진단이라는 막막한 길 위에서, 정확한 정보와 따뜻한 공감으로 여러분의 여정에 끝까지 함께하고 싶습니다.